Biyobenzer Ürünlerde Klinik Araştırmalar
Giriş
Biyobenzer ürünler, biyoteknolojik ilaçların patent korumasının sona ermesiyle birlikte sağlık sistemlerine rekabet ve maliyet avantajı getirmesi beklenen, ancak bilimsel değerlendirme yöntemi klasik jenerik ilaç modelinden temelden farklı olan bir ürün kategorisidir. Bu yazıda önce alanın kısa tarihçesi özetlenecek, ardından biyobenzerlik değerlendirmesinin kavramsal temeli ve klinik araştırma programının bileşenleri ele alınacak, son olarak da bu değerlendirmede kullanılan istatistiksel hesaplama ve karşılaştırma yöntemleri ayrıntılı biçimde gösterilecektir.
1. Kısa Tarihçe
1980'ler - 1990'lar | İlk rekombinant biyoteknolojik ürünler (insan insülini, 1982; büyüme hormonu; eritropoietin; filgrastim) piyasaya çıktı. 2000'lerin ortasında bu ilk kuşak ürünlerin patentleri dolmaya başladı; ancak kimyasal eşdeğerlik temelli jenerik onay yolları, hücre kültüründe üretilen bu moleküller için uygun değildi. |
2004 - 2006 | Avrupa İlaç Ajansı (EMA), biyobenzer kavramını düzenleyici çerçeveye sokan ilk otorite oldu: 2005'te genel biyobenzerlik kılavuzu, 2006'da ilk ürüne özgü kılavuzlar yayımlandı. İlk onaylanan biyobenzer, 2006'da Omnitrope (somatropin, Sandoz) oldu. |
2009 - 2010 | ABD'de yasal zemin, Avrupa'dan yaklaşık dört yıl sonra, 2010'da BPCIA (Biologics Price Competition and Innovation Act) ile oluşturuldu. İlk FDA onaylı biyobenzer ise 2015'te Zarxio (filgrastim-sndz) oldu; yasal çerçeve ile ilk onay arasında beş yıllık bir uygulama gecikmesi yaşandı. |
2013 sonrası | 2013'te EMA'nın onayladığı Remsima/Inflectra (infliksimab biyobenzeri) ile birlikte, çok daha büyük ve karmaşık monoklonal antikor biyobenzerleri dönemi başladı; bu geçiş immünojenisite ve ekstrapolasyon tartışmalarını da alevlendirdi. |
2014 - 2017 | EMA, analitik ve fonksiyonel benzerlik yeterince güçlüyse ayrı bir etkililik çalışmasının şart olmadığı ilkesini kılavuzlarına daha açık biçimde işledi; bilimsel camiada Faz III çalışmalarının gerekliliği bu dönemde yoğun biçimde tartışıldı. |
2018 - 2022 | FDA, ayrı bir interchangeable (değiştirilebilir) kategorisi ve switching-study zorunluluğu geliştirirken; EMA 2022'de Avrupa Birliği'nde onaylı tüm biyobenzerlerin ilke olarak değiştirilebilir kabul edildiğini ilan etti. |
Türkiye | TİTCK, biyobenzer kılavuzunu büyük ölçüde EMA modelini temel alarak 2010'ların ortasında oluşturdu. |
Tablo 1. Biyobenzer düzenlemesinin uluslararası gelişim çizgisi (özet).
2. Kavramsal Temel: Biyobenzerlik Nedir, Ne Değildir
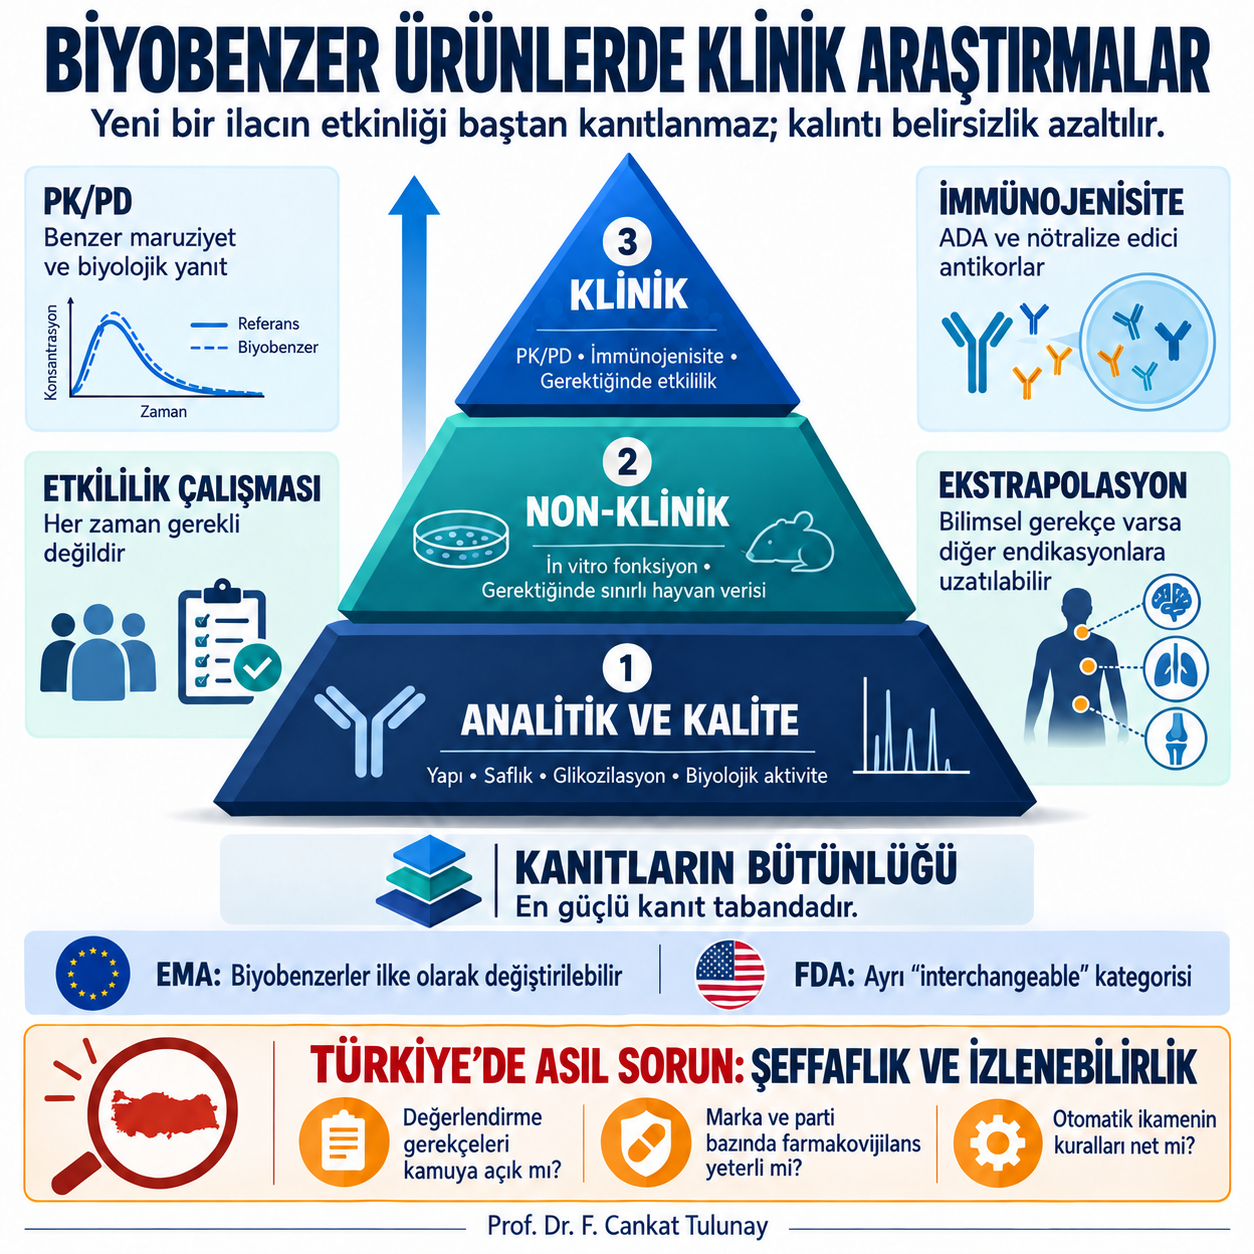
Biyobenzer ürünler, jenerik ilaçlardan temelde farklı bir bilimsel mantığa dayanır. Küçük moleküllü jeneriklerde amaç kimyasal özdeşlik ve biyoeşdeğerlik göstermek iken, biyolojik ürünlerde canlı sistemlerde (hücre hatlarında) üretim söz konusu olduğu için birebir aynı molekülü elde etmek mümkün değildir. Bu nedenle biyobenzerlik yaklaşımı, kanıtların bütünlüğü (totality of evidence) ilkesine dayanır ve üç katmanda ilerler:
• Kalite karşılaştırması: analitik ve fizikokimyasal karakterizasyon (birincil kanıt katmanı)
• Non-klinik karşılaştırma: in vitro biyolojik aktivite tayinleri, gerektiğinde sınırlı hayvan çalışması
• Klinik karşılaştırma: farmakokinetik/farmakodinamik (PK/PD), immünojenisite, gerektiğinde etkililik ve güvenlilik
Kritik nokta şudur: klinik çalışmalar, biyobenzerlik değerlendirmesi piramidinin en üstünde, yani en az ağırlıklı kanıt katmanında yer alır. Bu çalışmalar yeni bir ilacın etkililiğini kanıtlamak için değil, analitik ve fonksiyonel karşılaştırmada ortaya çıkan kalıntı belirsizlikleri gidermek için tasarlanır.
3. Klinik Araştırma Programının Bileşenleri
3.1. Karşılaştırmalı Farmakokinetik (PK) Çalışmaları
• Genellikle tek doz, çapraz geçişli (crossover) veya paralel grup tasarımı kullanılır
• İmmünojenisite riski düşükse sağlıklı gönüllülerde, aksi halde hedef hasta popülasyonunda yürütülür
• Eşdeğerlik sınırları klasik biyoeşdeğerlikten farklı olabilir; EMA ve FDA'nın kabul ettiği yüzde 80-125 güven aralığı yaklaşımı burada da temel alınır, ancak PK parametrelerinin (Cmax, AUC) seçimi molekülün özelliklerine göre uyarlanır
3.2. Farmakodinamik (PD) Çalışmaları
Ölçülebilir bir PD belirteci varsa (örneğin insülin için glukoz infüzyon hızı, filgrastim için mutlak nötrofil sayısı), PK ile birlikte bir PK/PD çalışması olarak tasarlanır; bazı durumlarda bu çalışma, etkililik çalışmasının yerini alabilir.
3.3. Karşılaştırmalı Etkililik Çalışması
Her zaman gerekli değildir. EMA'nın 2014 sonrası kılavuzlarında, analitik, fonksiyonel ve PK/PD verileri yeterince ikna ediciyse ayrı bir Faz III etkililik çalışmasının gerekmeyebileceği ilkesi yerleşmiştir. Yapıldığında amaç üstünlük değil eşdeğerlik göstermektir; en hassas, en homojen, klinik farkları en iyi ayırt edebilecek hasta popülasyonu ve sonlanım noktası seçilir (örneğin adalimumab biyobenzerleri için genellikle romatoid artrit veya psoriazis kullanılır).
3.4. İmmünojenisite Değerlendirmesi
Biyobenzer geliştirmenin en kritik ve en çok tartışılan ayağıdır. Anti-ilaç antikorları (ADA), nötralize edici antikorlar (NAb) ve bunların etkililik ile güvenlilik üzerindeki etkisi karşılaştırmalı olarak izlenir. Çalışma süresi genellikle kısadır (6-12 ay); bu durum, uzun dönem immünojenisite riskinin tam yakalanamaması eleştirisinin kaynağıdır.
4. Hesaplama ve Karşılaştırma Yöntemleri
4.1. Analitik/Kalite Karşılaştırmasında İstatistiksel Yaklaşım
Analitik karşılaştırma, klasik hipotez testinden çok bir kalite aralığı (quality range) tanımlama mantığıyla ilerler:
• Referans üründen çok sayıda (genellikle 10 ve üzeri, mümkünse farklı üretim serilerinden 20-30) parti toplanır
• Her kritik kalite niteliği (glikozilasyon paterni, yük varyantları, saflık, biyolojik aktivite tayinleri) için referans partilerin ortalama artı/eksi standart sapma aralığı hesaplanır
• Yaygın kullanılan istatistiksel sınır, referans ortalamanın artı/eksi 3 standart sapmasıdır (bazı otoriteler artı/eksi 2 standart sapma veya tolerans aralığı yaklaşımını tercih eder)
• Aday ürünün sonuçları bu aralığa bir katman (tier) sistemiyle sınıflandırılır: Tier 1 (klinik olarak en kritik nitelikler; istatistiksel eşdeğerlik testi), Tier 2 (orta kritiklikte; kalite aralığı karşılaştırması), Tier 3 (düşük kritiklikte; görsel/tanımlayıcı karşılaştırma)
4.2. Farmakokinetik Eşdeğerlik Hesaplaması
Klasik biyoeşdeğerlik metodolojisinden uyarlanır; ancak biyobenzerlerde parametre seçimi ve marj genişliği moleküle özgüdür. Temel adımlar şöyledir:
• Veri dönüşümü: PK parametreleri (Cmax, AUC0-t, AUC0-sonsuz) doğal logaritmaya dönüştürülür; çünkü biyolojik varyasyon genellikle log-normal dağılım gösterir
• ANOVA modeli: log-dönüştürülmüş veriler üzerinde, sabit etkiler (tedavi, dönem, sekans) ve rastgele etki (denek) içeren varyans analizi (mixed-effects model) uygulanır
• Geometrik ortalama oranı (GMR) hesaplanır
GMR = exp(μtest − μreferans)
Burada μ, log-dönüştürülmüş parametrenin ANOVA'dan elde edilen en küçük kareler ortalamasıdır (LSMeans). Ardından yüzde 90 güven aralığı hesaplanır ve klasik biyoeşdeğerlikte kullanılan yüzde 80,00-125,00 aralığına düşüp düşmediği değerlendirilir.
Biyobenzerlere özgü bir fark olarak, bazı düzenleyici otoriteler (özellikle yüksek varyasyonlu biyolojik ürünlerde) bu marjı genişletebilir veya ölçeklendirilmiş ortalama biyoeşdeğerlik (scaled average bioequivalence) yaklaşımını kabul edebilir. Bu yaklaşımda referans ürünün kendi içindeki (parti-içi) varyasyonu, marjın genişliğini belirlemede kullanılır:
Ölçeklendirilmiş marj ≈ θ = exp(k × σWR)
Burada σWR, referans ürünün parti-içi standart sapmasıdır; k ise düzenleyici tarafından belirlenen bir sabittir (EMA'nın yüksek varyasyonlu ilaçlar kılavuzunda olduğu gibi genellikle 0,760 alınır).
4.3. Etkililik Çalışmalarında Eşdeğerlik Testi
Klasik üstünlük (superiority) tasarımından temel fark, hipotezlerin tersine dönmesidir. Üstünlük testinde sıfır hipotezi (H0) fark sıfırdır önermesidir ve amaç bu hipotezi reddetmektir. Eşdeğerlik testinde ise H0, farkın mutlak değerinin eşdeğerlik marjına (Δ) eşit veya ondan büyük olduğu önermesidir; amaç bu H0'ı reddederek farkın marj içinde kaldığını göstermektir.
En sık kullanılan yöntem, iki tek yönlü test (TOST, two one-sided tests) prosedürüdür: fark için yüzde 90 veya yüzde 95 güven aralığı hesaplanır (sonlanım noktası tipine göre değişir; ikili sonlanım noktalarında risk farkı veya risk oranı, sürekli sonlanım noktalarında ortalama fark kullanılır) ve bu aralığın tamamen [−Δ, +Δ] içinde kalması gerekir.
Eşdeğerlik marjının (Δ) belirlenmesi, sürecin en kritik ve en çok yargı içeren adımıdır. Genellikle referans ürünün geçmiş plasebo kontrollü çalışmalarındaki etki büyüklüğünün yaklaşık yarısı (bazı kılavuzlarda daha muhafazakar oranlar) kullanılır; mantık şudur: biyobenzer, referansın klinik etkisinin en az yarısını koruyorsa plasebodan ayırt edilebilir kalmaya devam eder. Bu marj, meta-analitik olarak literatürdeki geçmiş çalışmalardan (historical data) türetilir; dolayısıyla marjın kendisi de bir tür dolaylı kanıt sentezidir.
4.4. İmmünojenisite Karşılaştırmasında Sayısal Yaklaşım
• ADA pozitiflik oranları arasındaki fark için genellikle risk farkı (risk difference) veya odds oranı hesaplanır ve güven aralığı raporlanır
• Titre dağılımları (düşük, orta, yüksek titre) kategorik olarak karşılaştırılır
• NAb (nötralize edici antikor) oranları ayrıca değerlendirilir; çünkü ADA pozitifliği her zaman klinik olarak anlamlı değildir ve nötralize edici kapasite, klinik etkiyi doğrudan etkileyen asıl parametredir
5. Ekstrapolasyon (Indication Extrapolation)
Biyobenzerlik programının en bilimsel-politik gerilim noktalarından biri şudur: bir endikasyonda (örneğin Crohn hastalığı) gösterilen eşdeğerlik, aynı referans üründe onaylı diğer endikasyonlara (örneğin ülseratif kolit, romatoid artrit) otomatik olarak uzatılabilir mi? Mantık, etki mekanizması, hedef reseptör, farmakokinetik davranış ve hasta popülasyonundaki immünojenik ortamın endikasyonlar arası yeterince benzer kabul edilmesi halinde ekstrapolasyonun bilimsel olarak savunulabilir olduğu yönündedir. Ancak bu yaklaşım, endikasyona özgü klinik veri üretmeden onay verilmesi anlamına geldiği için hem klinisyenler hem de bazı düzenleyici otoriteler arasında tartışma konusu olmaya devam etmektedir; özellikle etki mekanizmasının endikasyonlar arasında tam olarak aynı olmadığı moleküllerde (örneğin TNF-alfa inhibitörlerinin farklı hastalıklardaki bağlanma ve nötralizasyon dinamikleri).
6. İnterşanjabilite: ABD'ye Özgü Bir Katman
FDA'nın biosimilar ile interchangeable ayrımının Avrupa'da (EMA) karşılığı yoktur. Tarihsel olarak interşanjabilite için ek olarak switching study (referans ürün ile biyobenzer arasında tekrarlı geçişlerin PK ve immünojenisite üzerindeki etkisini gösteren çalışma) istenmiştir. EMA ise 22 Temmuz 2022'de kabul edilen ve Eylül 2022'de duyurulan EMA/HMA ortak deklarasyonuyla, Avrupa Birliği genelinde onaylı tüm biyobenzerlerin ilke olarak değiştirilebilir kabul edildiğini; ancak eczane düzeyinde ikame kararının üye devletlerin kendi yetkisinde kaldığını açıklamıştır.
Bu iki otorite arasındaki fark 2024 itibarıyla daralmaya başlamıştır: FDA'nın 2024 tarihli taslak kılavuzu, o güne kadar onaylanan 13 interchangeable biyobenzerin 9'unun ek bir switching study olmadan bu statüyü aldığını gerekçe göstererek, interşanjabilite için switching study'nin artık genel kural olarak gerekmeyeceğini belirtmiştir. Bu kılavuz taslak aşamasındadır ve henüz nihai değildir; dolayısıyla ABD-AB ayrışması ortadan kalkmış değil, daralma eğilimindedir.
7. Metodolojik ve Etik Tartışma Başlıkları
• Eşdeğerlik sınırlarının klinik anlamlılığı: istatistiksel eşdeğerlik göstermek için önceden belirlenen marjların, her zaman klinik olarak anlamsız farkları garanti edip etmediği
• Sağlıklı gönüllü ile hasta popülasyonu arasında çalışma seçimi: etik ve bilimsel hassasiyet dengesi
• En hassas popülasyon seçiminin sirkülerliği: üreticilerin biyobenzerliği en kolay gösterebilecekleri popülasyonu seçme eğilimi
• Pazarlama sonrası farmakovijilans yükü: klinik programın kısaltılmasının, onay sonrası gözetimin önemini artırması ve bunun gerçek dünyada ne kadar sıkı uygulandığı
• Nocebo etkisi: biyobenzere geçişte hasta beklentisinin sonuçları nasıl etkileyebildiği (İskandinav switching çalışmalarının bu konuda önemli verileri bulunmaktadır)
8. Türkiye Bağlamı (TİTCK): Eleştirel Bir Değerlendirme
TİTCK'nın biyobenzer kılavuzu, metin düzeyinde büyük ölçüde EMA çizgisini izlemektedir. Ancak bir düzenleyici kılavuzun varlığı ile bu kılavuzun uygulamada ne ölçüde denetlendiği, şeffaf biçimde raporlandığı ve bağımsız gözlemciler tarafından izlenebildiği ayrı sorulardır. Aşağıdaki başlıklar, iddia değil, klinik camia ve kamuoyu açısından sorgulanması gereken sorular olarak ele alınmalıdır:
• Şeffaflık açığı: EMA'nın her ürün için yayımladığı ve ekstrapolasyon gerekçesini de içeren kamuya açık değerlendirme raporlarına (EPAR benzeri) karşılık, Türkiye'de biyobenzer ruhsatlandırma dosyalarının bilimsel değerlendirme gerekçeleri sistematik olarak kamuoyuyla paylaşılmamaktadır; bu durum, bir biyobenzerin hangi endikasyonlara hangi bilimsel gerekçeyle ekstrapole edildiğinin bağımsız olarak denetlenmesini güçleştirmektedir
• Otomatik ikame ve interşanjabilite belirsizliği: EMA'nın 2022'de netleştirdiği tutumun aksine, TİTCK düzeyinde eczane basamağında otomatik ikamenin (reçetede yazılan referans ürünün biyobenzerle değiştirilmesi) hangi koşullarda, hekim onayı ve hasta bilgilendirmesi gerektirip gerektirmediği mevzuat ve uygulamada yeterince açık değildir; bu belirsizlik hem hekimin klinik kararını hem de izlenebilirliği zayıflatma riski taşır
• Pazarlama sonrası farmakovijilans kapasitesi: Kısaltılmış klinik program, onay sonrası gözetimin ağırlığını artırır; ancak biyobenzerlere özgü marka ve parti bazında izlenebilirliği içeren advers olay raporlama oranlarının ve TÜFAM (Türkiye Farmakovijilans Merkezi) tarafından yürütülen aktif izlem faaliyetlerinin yeterliliği bağımsız olarak kamuoyuna raporlanmamaktadır
• Fiyat ve geri ödeme baskısının bilimsel süreci gölgeleme riski: Sağlık Uygulama Tebliği kapsamındaki fiyat avantajları biyobenzere geçişi teşvik ederken, bu ticari teşvikin reçeteleme ve geçiş kararlarını salt maliyet temelli hale getirip getirmediği, bağımsız olarak izlenmesi gereken bir çıkar çatışması alanı olarak durmaktadır
• INN bazlı reçeteleme ile marka/parti bazlı izlenebilirlik arasındaki gerilim: Etkin madde (INN) düzeyinde reçeteleme uygulamada yaygınlaşırken, bir hastanın hangi biyobenzeri hangi üretim partisiyle kullandığının kayıt altına alınması zayıfsa, immünojenisiteyle ilişkili advers olayların hangi ürüne atfedileceği belirsizleşir; bu konu, INN reçeteleme politikasına ilişkin ayrı bir tartışmayla doğrudan kesişmektedir
Bu beş başlığın ortak paydası, TİTCK'nın kılavuz metninin bilimsel içeriğinden çok, bu metnin uygulamaya ne ölçüde ve ne şeffaflıkla yansıdığına ilişkin bir belirsizliktir. Dolayısıyla eleştiri, düzenlemenin kendisine değil, düzenlemenin denetlenebilirliğine ve uygulamadaki izlenebilirliğine yöneltilmelidir.
Sonuç
Biyobenzer ürünlerin klinik değerlendirmesi, yeni bir ilacın etkililiğini sıfırdan kanıtlamaya değil, önceden analitik ve fonksiyonel düzeyde kurulmuş benzerlik iddiasındaki kalıntı belirsizlikleri istatistiksel olarak kapatmaya yöneliktir. Bu nedenle alanın literatüründe kullanılan yöntemler (eşdeğerlik marjları, TOST prosedürü, ölçeklendirilmiş biyoeşdeğerlik) klasik üstünlük araştırmalarının istatistiksel dilinden farklı okunmalıdır. Ekstrapolasyon ve interşanjabilite konularındaki düzenleyici farklılıklar ise, bu yöntemlerin ne ölçüde “bilimsel zorunluluk” ne ölçüde “düzenleyici tercih” olduğu sorusunu gündemde tutmaya devam etmektedir.
Kaynakça
- EMA. Guideline on similar biological medicinal products containing biotechnology-derived proteins as active substance: non-clinical and clinical issues (Rev. 1), CHMP/BMWP/42832/2005 Rev.1, 2014. https://www.ema.europa.eu/en/documents/scientific-guideline/guideline-similar-biological-medicinal-products-containing-biotechnology-derived-proteins-active-substance-non-clinical-and-clinical-issues-revision-1_en.pdf
- Ebbers HC, Muenzberg M, Schellekens H. Ten years of biosimilars in Europe: development and evolution of the regulatory pathways. Drug Des Devel Ther. 2017. https://pmc.ncbi.nlm.nih.gov/articles/PMC5440034/
- Generics and Biosimilars Initiative (GaBI). Biosimilars approved in Europe (Omnitrope, 2006). https://gabionline.net/biosimilars/general/biosimilars-approved-in-europe
- Kabir ER, Moreino SS, Sharif Siam MK. The Biosimilar Landscape: An Overview of Regulatory Approvals by the EMA and FDA. PMC, 2021. https://pmc.ncbi.nlm.nih.gov/articles/PMC7824407/
- Novartis/Sandoz. FDA approves first biosimilar Zarxio (filgrastim-sndz), basın bülteni, 2015. https://www.novartis.com/news/media-releases/fda-approves-first-biosimilar-zarxiotm-filgrastim-sndz-from-sandoz
- U.S. Congress. Biologics Price Competition and Innovation Act (BPCIA), Affordable Care Act'in bir parçası olarak, 2010. https://www.fda.gov/drugs/therapeutic-biologics-applications-bpcia/biologics-price-competition-and-innovation-act-2009
- EMA / HMA. Statement on interchangeability of biosimilar medicines (CHMP tarafından 22 Temmuz 2022'de kabul edilmiştir), Eylül 2022. https://www.ema.europa.eu/en/news/biosimilar-medicines-can-be-interchanged
- FDA. Updated guidance on interchangeability: switching studies (taslak kılavuz), 2024. https://www.fda.gov/drugs/drug-safety-and-availability/fda-updates-guidance-interchangeability
- Tothfalusi L, Endrenyi L. On the leveling-off properties of the new bioequivalence limits for highly variable drugs of the EMA guideline. Eur J Pharm Sci, 2012 (EMA'nın yüksek varyasyonlu ilaçlar / ölçeklendirilmiş ortalama biyoeşdeğerlik yaklaşımının eleştirel değerlendirmesi). https://pubmed.ncbi.nlm.nih.gov/21945487/
- EMA. Guideline on immunogenicity assessment of therapeutic proteins (Rev. 1), EMEA/CHMP/BMWP/14327/2006 Rev.1. https://www.ema.europa.eu/en/documents/scientific-guideline/guideline-immunogenicity-assessment-therapeutic-proteins-revision-1_en.pdf
- Lakens D. Equivalence Tests: A Practical Primer for t Tests, Correlations, and Meta-Analyses. Soc Psychol Personal Sci, 2017 (TOST prosedürünün kavramsal temeli; orijinal yöntem için Schuirmann DJ, 1987). https://journals.sagepub.com/doi/10.1177/1948550617697177
- Danese S, Fiorino G, Raine T, et al. The scientific and regulatory rationale for indication extrapolation: a case study based on the infliximab biosimilar CT-P13. Expert Rev Gastroenterol Hepatol, 2016. https://www.tandfonline.com/doi/full/10.1586/17474124.2015.1091306
- Weise M, Kurki P, Wolff-Holz E, Bielsky MC, Schneider CK. Biosimilars: the science of extrapolation. Blood, 2014. https://ashpublications.org/blood/article/124/22/3191/33381/Biosimilars-the-science-of-extrapolation
- Mitigating the Nocebo Effect in Biosimilar Use and Switching: A Systematic Review. PMC, 2024. https://pmc.ncbi.nlm.nih.gov/articles/PMC11625068/
- Rezk MF, Pieper B. To See or NOsee: The Debate on the Nocebo Effect and Optimizing the Use of Biosimilars. Adv Ther, 2018. https://link.springer.com/article/10.1007/s12325-018-0719-8
- World Health Organization. WHO Guidelines on evaluation of biosimilars (Annex 3), WHO Expert Committee on Biological Standardization, güncellenmiş sürüm 22 Nisan 2022. https://cdn.who.int/media/docs/default-source/biologicals/bs-documents-(ecbs)/annex-3---who-guidelines-on-evaluation-of-biosimilars_22-apr-2022.pdf
- T.C. Sağlık Bakanlığı, Türkiye İlaç ve Tıbbi Cihaz Kurumu (TİTCK). Biyobenzer Tıbbi Ürünler Hakkında Kılavuz. https://titck.gov.tr/storage/Archive/2021/contentFile/Biyobenzer%20K%C4%B1lavuzu_c25fed2f-d042-4622-84ec-93c0b135c1cf.pdf
- TİTCK. Beşeri Tıbbi Ürünlerin Biyoyararlanım ve Biyoeşdeğerliğinin İncelenmesi Hakkında Kılavuz. https://titck.gov.tr/storage/Archive/2022/contentFile/Be%C5%9Feri%20T%C4%B1bbi%20%C3%9Cr%C3%BCnlerin%20Biyoyararlan%C4%B1m%20ve%20Biyoe%C5%9Fde%C4%9Ferli%C4%9Finin%20%C4%B0ncelenmesi%20Hakk%C4%B1nda%20K%C4%B1lavuz_68e09d81-9bdc-4d48-adc6-347278892cf7.pdf
Not: Bu yazının hazırlanmasında AI desteği alınmıştır.